新闻公告
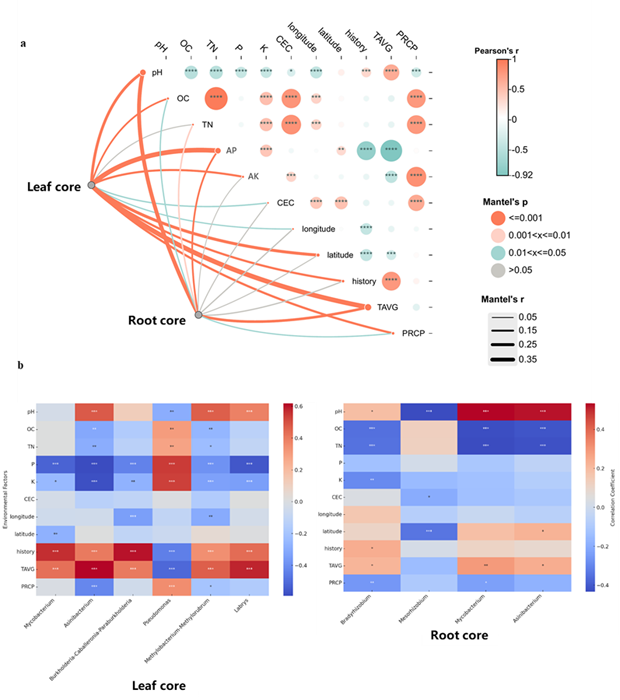
针对上述问题,中国科学院南京土壤研究所滕应研究员课题组在江苏、浙江、福建、江西、湖南、湖北和重庆的典型水稻–紫云英轮作区,于紫云英盛花期采集叶片、根系和根际土壤样品共315份。课题组通过16S rRNA基因扩增子测序,结合群落组装模型、共现网络和微生物源解析,比较了三个部位的细菌群落。结果显示,根际土壤细菌多样性最高,叶片次之,根系最低。根部由中慢生根瘤菌属(Mesorhizobium)占优势,其在各地根样中的相对丰度为75.85%–96.93%。叶片的细菌群落组成随地区变化更明显。共现网络分析显示,根际土壤网络规模最大,根系网络规模最小,但在模拟移除部分节点时表现出更高的稳健性。群落组装模型显示,根和叶内生细菌群落的整体组装以随机过程为主,同时存在对特定细菌类群的选择性富集。源解析结果提示,根际土壤是根内细菌的重要潜在来源,根内群落也可能对叶内群落有较大贡献。与根际土壤相比,根内有21个细菌扩增子序列变体显著富集,叶内有64个,其中12个在两类组织中均富集。叶内跨区域富集的核心类群包括甲基杆菌类群(Methylobacterium–Methylorubrum)。土壤养分与根、叶群落组成的关联也有差别,叶内群落主要与有效磷、速效钾和阳离子交换量相关,根内群落主要与土壤有机碳、全氮和阳离子交换量相关。研究结果为筛选适应不同稻田土壤条件的绿肥共生相关微生物资源,以及研究紫云英翻压后植物携带细菌如何参与农田生态系统生物地球化学循环提供了依据。
该研究成果于2025年11月10日在线发表于 Environmental Microbiome。黄煜琪为论文第一作者,滕应研究员为通讯作者。该研究得到国家自然科学基金(42130718)、国家农业科技重大专项(NASTMP-3-6-3)和国家科技创新领军人才计划(SQ2022RA24910167)的资助。
论文原文:https://doi.org/10.1186/s40793-025-00798-z